
Краткое содержание
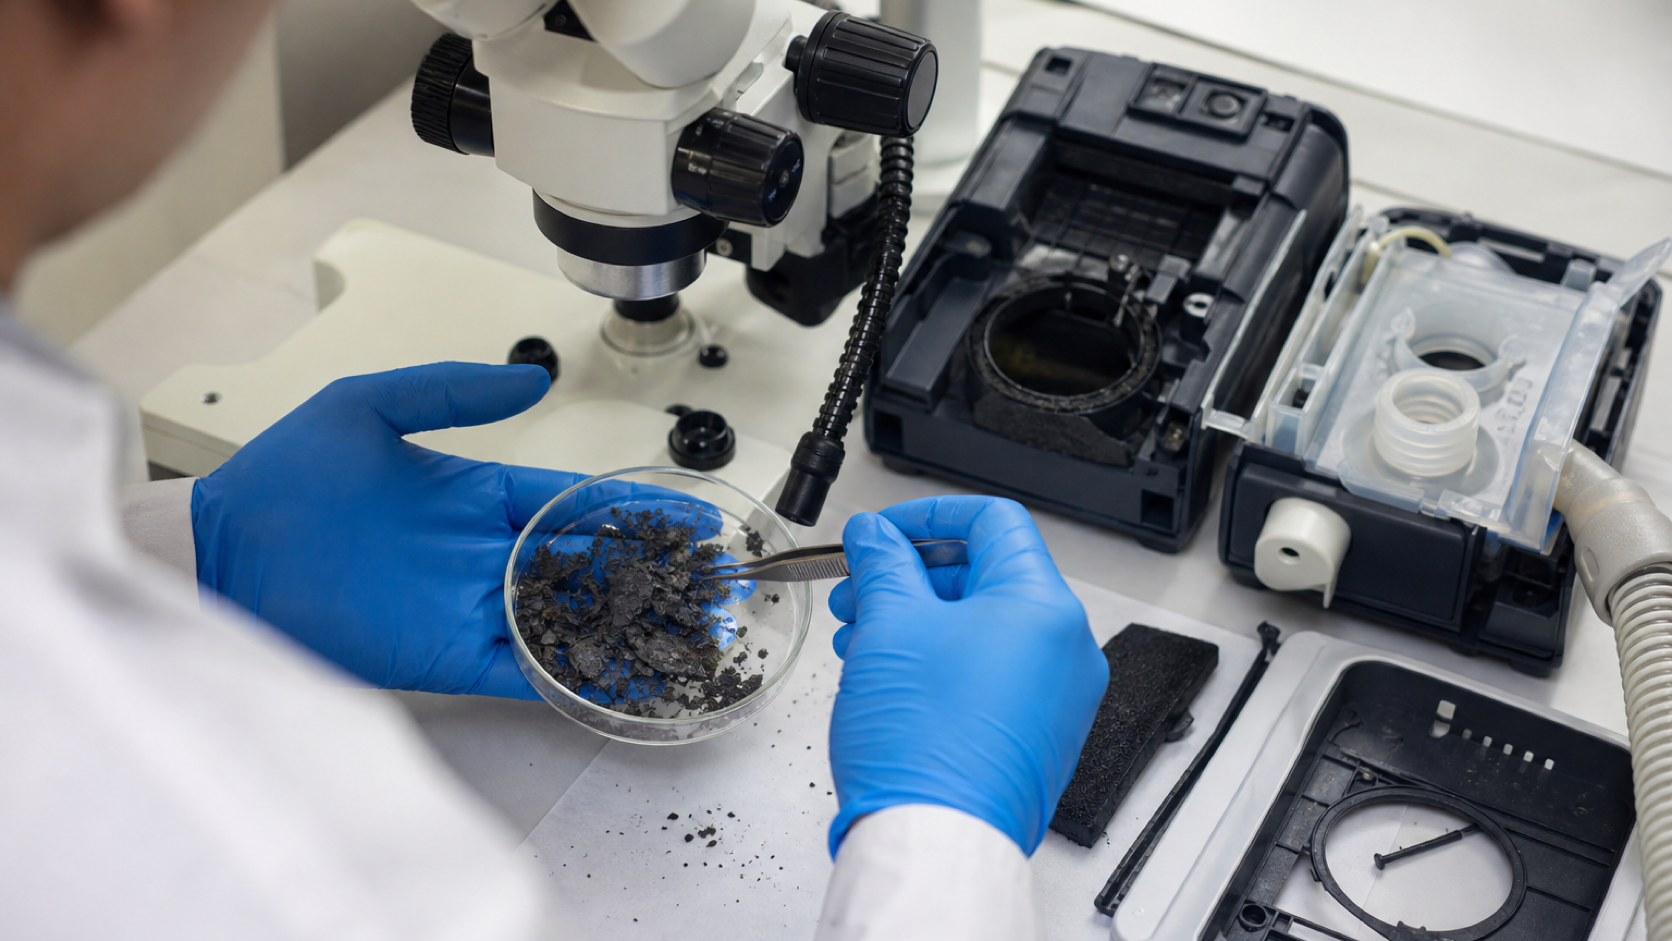
- Физическим триггером стала деградация звукоизолирующей пены на основе полиуретана на полиэфирной основе (PE-PUR) в некоторых аппаратах Philips Respironics — вентиляторах, аппаратах CPAP и BiPAP. Частицы или летучие химические вещества могли попадать в дыхательный контур и вдыхаться или проглатываться. Тепло, влажность и некоторые методы очистки могли усиливать деградацию, однако открытые данные не позволяют считать неразрешённое чистящее средство единственной причиной.
- Затронутая группа населения была необычно сложной для защиты: многие пользователи зависели от аппаратов каждую ночь или от жизнеобеспечивающей вентиляции. Обычная инструкция прекратить использование отозванного изделия сама по себе могла причинить вред. Поэтомурекомендации FDAтребовали индивидуального решения о соотношении пользы и риска, особенно для пользователей вентиляторов.
- По данным FDA, потенциально затронутая популяция в мире составляет около 15 млн аппаратов, произведённых с 2009 года по 26 апреля 2021 года. Это не то же самое, что число аппаратов, зарегистрированных для устранения, признанных подлежащими действию, записей на портале США, ремонтных комплектов, отправленных в сервисные центры, или аппаратов, охваченных соглашением. Проценты завершения не имеют смысла, если не раскрыты их знаменатель и исключения.
- Самое сильное свидетельство провала контроля — не ретроспективная теория об одной неудачной партии.Протокол инспекции FDA 2021 годазафиксировал замечания, касающиеся анализа рисков, обработки жалоб, корректирующих и предупреждающих действий, валидации конструкции, изменений конструкции, управленческого контроля и квалификации поставщиков или консультантов. Форма FDA 483 фиксирует наблюдения инспекторов на момент завершения проверки; это важное доказательство, но само по себе оно не является окончательным решением о том, что каждое наблюдение — юридическое нарушение.
- Количество жалоб в материалах измеряет разные вещи. Широкий поисковый запрос нашёл не менее 222 000 записей, которые потенциально могли относиться к пене; более узкая регуляторная запись упоминала 110 жалоб, подтверждённых Philips как связанных в 2014–2017 годах; Philips представила 30 сообщений о медизделиях, отнесённых к связанным с пеной, за 2011 год — апрель 2021 года. Эти цифры нельзя складывать или подставлять одну вместо другой.
- 10 марта 2022 года FDA издало приказ об уведомлении, установив, что аппараты создают необоснованный риск существенного вреда и что усилия Philips по уведомлению недостаточны. 2 мая 2022 года агентство предложило отдельный приказ о ремонте, замене или возврате средств за отозванные аппараты, произведённые после ноября 2015 года. Первый документ был действующим приказом агентства; второй — предложением и возможностью слушания, а не окончательным решением по существу.
- Позже Philips сообщила об испытаниях, которые, по её утверждению, подтверждали вывод, что использование затронутых аппаратов CPAP и BiPAP, как ожидается, не причинит значительного вреда. Воктябре 2023 годаFDA заявило, что испытания и анализы недостаточны для полной оценки рисков, и потребовало дополнительных испытаний. Институциональный факт — разногласие и вызванное им требование дополнительных данных, а не предпочтительный вывод какой-либо стороны сам по себе.
- По состоянию на 31 января 2024 года FDA получило более 116 000 сообщений о нежелательных явлениях, включая 561 сообщение о смерти, предположительно связанных с распадом пены или подозрением на распад. Эти сообщения — сигналы безопасности. FDA прямо предупреждает, что они могут быть неполными, дублированными, смешанными с другими факторами и сами по себе не могут доказать, что аппарат стал причиной травмы или смерти.
- Судебный приказ по соглашению сторонот апреля 2024 года наложил ограничения на производство и распространение, назначил независимых экспертов, обязал устранить последствия отзыва, провести работу над системой качества, испытания и аудиты, а также получить разрешение FDA до возобновления обычной деятельности в США. Philips согласилась без признания утверждений иска. Приказ — подлежащее исполнению судебное решение; непризнанные утверждения иска не являются установленными фактами.
- Ответственность, таким образом, шире, чем приписывание дефекту пены виновного имени. Речь идёт о том, кто контролировал квалификацию материала, испытания на протяжении жизненного цикла, кодирование жалоб, эскалацию, отчётность о медизделиях, сроки отзыва, идентификацию установленной базы, мощности по замене, информирование пациентов, проверку ремонта и доказательства, необходимые для закрытия отзыва. Устойчивый ответ требует прослеживаемых полевых данных и независимой проверки, а не количества отгрузок или заверений компании.
Хронология: сигналы, отзыв и меры регулирующих органов
2009–2014: крупная установленная база сформировалась до публичного отзыва
Настранице FDA об отозванных аппаратахуказаны изделия, произведённые с 2009 года по 26 апреля 2021 года. В список вошли аппараты терапии сна первого поколения DreamStation, устройства SystemOne, серия C-Series, OmniLab Advanced Plus, некоторые вентиляторы экстренного применения E30, а также Trilogy и другие аппараты искусственной вентиляции лёгких. Их клинические роли различались. Пользователь CPAP мог иметь варианты после консультации с врачом; человек, зависящий от аппарата Trilogy, при прекращении лечения мог столкнуться с непосредственным риском непрерывности.
Это разнообразие имеет значение для ответственности. Производитель высокообъёмного домашнего устройства не контролирует каждое клиническое решение, но он контролирует конструкцию изделия, спецификацию материала, маркировку, производственную историю и бо́льшую часть словаря жалоб, который делает полевой сигнал видимым. Он также знает, что установленные изделия расходятся через больницы, поставщиков медицинского оборудования, клиники сна, службы домашнего ухода, страховщиков и вторичных владельцев. План отзыва для такого класса изделий должен быть разработан до кризиса с учётом практической сложности поиска пользователей и сохранения терапии.
Цифра FDA примерно в 15 млн затронутых аппаратов по всему миру описывает потенциальные масштабы отзыва, а не подтверждённое воздействие или вред. Некоторые аппараты могли никогда не выделять частиц. Некоторые могли использоваться недолго, храниться, быть выведены из эксплуатации или работать в условиях, не похожих на те, что связаны с ускоренной деградацией. Тем не менее эта цифра устанавливает масштаб задачи идентификации и устранения.
Она также объясняет, почему качество реестра устройств, записей дистрибьюторов, данных о серийных номерах и контактной информации пользователей стало элементом контроля безопасности, а не административным удобством.
2015–2020: доказательства накапливались внутри продукции и системы качества
Наиболее ясный официальный отчёт о сигналах до отзыва — форма FDA 483, выданная по итогам проверки 2021 года предприятия в Маррисвилле, штат Пенсильвания. Инспекторы написали, что Philips Respironics было известно с ноября 2015 года, что другое подразделение Philips ввело профилактическое обслуживание из-за деградации пены в аппаратах Trilogy. Они также зафиксировали переписку с поставщиком с 2015 года, испытания и полевую информацию в 2016 году и дополнительные оценки вплоть до начала 2021 года.
В протоколе инспекции описаны анализ возвращённой пены 2016 года, выявивший разрыв полимерных цепей и охрупчивание. В нём упоминались жалобы на чёрные частицы, загрязнение, обломки и подобные формулировки, а также испытания в условиях тепла и влажности. Описано и электронное письмо 2018 года с утверждением, что деградировавшая пена может попадать в воздушный тракт аппарата. Это инспекционные наблюдения, сделанные по доступным инспекторам записям. Они не доказывают, что у каждой жалобы была одна причина, что каждый аппарат деградировал или что за этим последовал конкретный клинический исход.
Но они показывают: деградация не была обнаружена впервые в день публичного отзыва.
Количество жалоб требует дисциплины в чтении. В форме 483 сказано, что широкий запрос с терминами, которые могут указывать на деградацию пены, вернул не менее 222 000 жалоб. Инспекторы не отнесли все эти жалобы к подтверждённым отказам пены. Широкий запрос — это разведочный набор: он может содержать ложноположительные результаты, дубликаты, не связанные загрязнения и записи, требующие проверки.Предложенный FDA приказ от мая 2022 годаотдельно сообщил, что Philips подтвердила 110 жалоб, связанных с деградацией пены, за 2014–2017 годы.
Страница FDA о сообщениях по медизделиямуказывает, что Philips представила 30 сообщений, отнесённых к связанным с деградацией пены, за 2011 год — апрель 2021 года, из них восемь из США, причём среди этих 30 не зарегистрировано травм или смертей. Файлы жалоб и обязательные сообщения о медизделиях — разные системы с разными порогами.
Инспекция также задокументировала историю корректирующих и предупреждающих действий. Инспекторы спрашивали, почему расследование, начатое в 2018 году, не стало официальным CAPA, и изучили CAPA, начатое в июне 2019 года. Они отметили слабости в анализе рисков и в обосновании решения о том, какие продуктовые линейки входят в отзыв, а какие нет. Другие замечания касались валидации конструкции, изменений конструкции, управления политикой качества и квалификации внешнего консультанта.
В совокупности протокол подтверждает необходимость расследования первопричины того, как разрозненные доказательства классифицировались, эскалировались, проверялись и превращались в полевое решение.
Он не даёт оснований сводить эпизод к изолированной производственной ошибке.
В объявлении Philips об отзыве в июне 2021 года, размещённом FDA, сообщалось, что в 2020 году доля жалоб составила 0,03 %. Это было заявление компании на тот момент, и его интерпретационная ценность ограничена без прозрачного знаменателя, определения жалобы, латентного периода и метода поиска. Низкий годовой показатель может быть обнадёживающим только в том случае, если система кодирования надёжно выявляет соответствующий вид отказа. Он не может разрешить то, что инспекция позже поставила под вопрос относительно поисковых терминов, разбора жалоб и интеграции исторических сигналов.
Апрель–июнь 2021 года: триггер стал глобальной проблемой непрерывности
Согласнохронологии действий FDA, Philips уведомила агентство в апреле 2021 года о намерении провести полевое действие и представила официальный отчёт об исправлении и изъятии в июне. Philips начала отзыв 14 июня 2021 года. Агентство позднее классифицировало соответствующие отзывы как отзывы класса I — категорию, которая используется, когда существует разумная вероятность того, что использование или воздействие продукта с нарушением приведёт к серьёзным неблагоприятным последствиям для здоровья или смерти.
Уведомление компании об отзыве, опубликованное FDA, назвало два пути. Пена могла распадаться на чёрные частицы, попадающие в дыхательный контур, а материал мог выделять определённые химические вещества. В уведомлении перечислялись возможные риски от частиц, включая раздражение, воспаление, воздействие на органы дыхания, возможные токсические или канцерогенные эффекты, а также возможные химические риски, включая раздражение, головную боль, гиперчувствительность, тошноту или рвоту и возможные токсические или канцерогенные эффекты. Это были потенциальные опасности, о которых сообщалось при отзыве, а не выводы о том, что каждый исход произошёл или что перечисленное воздействие вызвало болезнь конкретного пациента.
Philips и регуляторы также назвали тепло, влажность и использование неразрешённых средств очистки озоном факторами, способными усилить деградацию. Это не делает озоновое чистящее средство первопричиной отзыва. Производитель устройства контролировал, была ли пена PE-PUR помещена в воздушный тракт, какие доказательства использовались для её квалификации на заявленный срок службы устройства, предупреждения и реакцию на сигналы деградации. Поведение пользователя может влиять на воздействие, оставаясь при этом сопутствующим условием, а не источником уязвимости продукта.
Немедленная инструкция пациентам не могла быть единообразной. FDA говорило пользователям жизнеобеспечивающих вентиляторов не прекращать и не менять терапию до разговора с врачом. Пользователям CPAP и BiPAP агентство советовало обсудить, перевешивает ли польза продолжения использования риск отзыва. Встроенный бактериальный фильтр мог потенциально улавливать некоторые частицы в определённых режимах вентиляции, но не удалял бы летучие химические вещества и мог добавить сопротивление потоку воздуха. Это было не полное инженерное решение, а ограниченная клиническая мера, пока мощности по замене были ограничены.
Другие регуляторы столкнулись с той же проблемой непрерывности.Предупреждение о безопасности пациентов MHRAв Великобритании предписывало медицинским организациям выявить затронутые аппараты, назначить старшего координатора, связаться с пациентами, документально оформить индивидуальные или групповые решения о пользе и риске и обеспечить альтернативы.Мера TGA в Австралиианалогично предупреждала пользователей не прекращать критическое или жизнеобеспечивающее лечение без альтернативы. Эти инструкции — свидетельство операционной нагрузки, переложенной на врачей, поставщиков помощи и пациентов после начала полевого действия.
Август–ноябрь 2021 года: инспекция расширила вопрос с пены до систем
Инспекторы FDA проверяли предприятие в Маррисвилле с 26 августа по 9 ноября 2021 года и выдали восемь замечаний. Замечания конкретизировали вопрос ответственности: учитывал ли анализ рисков имеющиеся данные о деградации; могли ли процедуры разбора жалоб и CAPA выявить системную тенденцию; отражала ли валидация конструкции реальных пользователей и условия использования; были ли должным образом управляемы изменения конструкции; и действовала ли эффективная система качества в отношении управления и внешней технической работы.
Инспекция также усложнила стратегию замены. FDA узнало, что силиконовая пена в аналогичном устройстве, продаваемом за пределами США, дала вызывающий беспокойство результат в одном из тестов на летучие органические соединения. Агентство потребовало провести испытания в независимой лаборатории, прежде чем полагаться на этот материал для программы в США. Наличие заменяющего материала само по себе не доказывало, что отремонтированные аппараты безопасны. Программа ремонта должна была доказать и то, что исходная угроза устранена, и то, что изменение не привнесло новую угрозу.
Это различие между производством и подтверждением — ключевое. Производство сменного воздуходувного блока, отправка ремонтного комплекта или обмен серийного номера — это счёт деятельности. Это не то же самое, что валидированное клиническое средство. Подтверждение требует репрезентативного старения, химической характеристики, анализа частиц, токсикологической интерпретации, валидации воздушного потока и терапии, прослеживаемой установки и полевого наблюдения после возврата отремонтированного аппарата в использование.
2022 год: FDA использовало полномочия по уведомлению и предложению мер
10 марта 2022 года FDA издало приказ в соответствии со статьёй 518(a) Федерального закона о пищевых продуктах, лекарственных средствах и косметических средствах.Приказ об уведомлениигласил, что агентство установило: деградация создаёт необоснованный риск существенного вреда для здоровья населения, а прежнее уведомление Philips недостаточно. FDA сослалось на звонки пользователей, которые говорили, что не знали об отзыве, и контакты с якобы уведомлёнными грузополучателями, заявившими агентству, что они не в курсе. Приказ требовал расширенного уведомления через программное обеспечение устройств и другие каналы, более ясной информации о средствах очистки озоном, раскрытия данных испытаний и мер по улучшению регистрации.
Этот приказ — определение агентства о риске и достаточности уведомления. Он не решает, что какое-либо зарегистрированное заболевание было вызвано пеной. Его значение операционное: мера безопасности не работает, если производитель не может надёжно достучаться до людей, чьё лечение зависит от продукта. Эффективность уведомления должна измеряться подтверждённым получением, пониманием, регистрацией, клиническим сопровождением и устранением, а не количеством отправленных сообщений.
2 мая 2022 года FDA объявило о предложенном приказе в соответствии со статьёй 518(b), который потребовал бы ремонта, замены или возврата средств за отозванные аппараты, произведённые после ноября 2015 года. В предложении излагалось предварительное мнение агентства о том, что одного уведомления недостаточно. Поскольку это было уведомление о возможности слушания, его нельзя описывать как окончательно принятый приказ о ремонте. Позднее согласительный судебный приказ создал подлежащий исполнению механизм устранения последствий, призванный обеспечить меры, которых добивалось агентство.
Устранение последствий породило и новые средства контроля безопасности. TGA Австралии сообщила вобновлении по Trilogy от ноября 2022 года, что в некоторых исправленных вентиляторах Trilogy 100 могли остаться остатки PE-PUR и что заменяющая силиконовая пена может отделяться и блокировать воздушный тракт. FDA позднее задокументировало отдельныйотзыв 1 088 переработанных аппаратов DreamStation, которые могли подавать неверную терапию из-за дублированного или неверного программирования серийных номеров. Эти меры касались определённых исправленных или переработанных партий, а не всех заменённых аппаратов. Тем не менее они показывают, почему отзыв нельзя закрыть только на основании того, что исходный материал удалён.
2023 год — апрель 2024 года: заявления о завершении столкнулись со спорами о знаменателях и испытаниях
Во время устранения последствий значение отгруженного устройства стало предметом спора. FDA заявило в апреле 2023 года, что заявленное Philips число в 2 460 000 новых устройств на замену и ремонтных комплектов включает комплекты, отправленные внутри компании на ремонтные предприятия Philips. Значительно меньшее число заменённых или устранённых устройств было отгружено конечным потребителям в США. Это различие затрагивало пациентов, всё ещё ожидавших решения, и обнажало фундаментальную проблему отчётности: комплект на складе, отремонтированный аппарат, ожидающий отправки, и работающее устройство в доме пациента — не эквивалентные результаты.
Philips публиковала многочисленные обновления испытаний. Вмае 2023 годакомпания заявила, что завершённые испытания аппаратов первого поколения DreamStation и других устройств терапии сна поддерживают вывод о том, что воздействие вряд ли приведёт к значительному вреду. Вобновлении от июля 2023 годаона распространила свою опубликованную сводку на дополнительные категории испытаний PE-PUR. Это доказательства первой стороны — программы испытаний Philips и её интерпретации; это не независимые выводы регулятора.
FDA пришло к иному промежуточному выводу. В обновлении за октябрь 2023 года агентство заявило, что предоставленные Philips испытания и анализы недостаточны для полной оценки потенциальных рисков для здоровья и что необходимы дополнительные испытания. FDA сохранило свои рекомендации, пока Philips согласилась провести дополнительную работу. Корректное публичное утверждение на этой границе не в том, что аппараты доказанно опасны при каждом использовании и не в том, что они доказанно безвредны. А в том, что производитель заявлял о низком риске, а регулятор счёл представленный пакет доказательств недостаточным для полной оценки.
Та же дисциплина знаменателей относится и к текущему отчёту компании о прогрессе. Вобновлении о прогрессе устранения последствий от 15 июля 2026 годаPhilips сообщила, что по состоянию на 6 июля 2026 года по всему миру устранила последствия для 99 % подлежащих действию регистраций устройств терапии сна на текущий момент. Для США она указала 2,686 млн подлежащих действию регистраций терапии сна и 2,686 млн пациентов с устранёнными последствиями, тогда как устранение последствий для вентиляторов продолжалось: 111 000 подлежащих действию регистраций вентиляторов и 97 000 устройств с устранёнными последствиями.
Эти цифры важны, но их определения уже, чем глобальный масштаб FDA в 15 млн устройств: «подлежащее действию» зависит от наличия информации, необходимой для завершения устранения; пациенты терапии сна — не вентиляторные устройства; финансовая компенсация, отгрузки через поставщиков DME, новые аппараты, переаттестованные аппараты и альтернативные устройства объединены внутри определённой компанией конечной точки устранения.
Расширился и массив нежелательных явлений. По состоянию на 31 января 2024 года FDA сообщало о более чем 116 000 сообщений о медизделиях, включая 561 сообщение о смерти, связанных или предположительно связанных с распадом пены. Сообщённые проблемы включали рак, пневмонию, астму, инфекцию, головную боль, кашель, затруднение дыхания, головокружение, боль в груди и другие эффекты. Ограничение, установленное самим агентством, решающее: сообщение MDR — не доказательство причинно-следственной связи, заболеваемости или распространённости.
Сообщения могут дублироваться, быть неполными, подаваться из-за публичности или быть смешанными с тяжёлым основным заболеванием и другими воздействиями.
Этот счёт — сигнал, требующий расследования, а не защитимое число смертей, вызванных пеной PE-PUR.
9 апреля 2024 года Окружной суд США по Западному округу Пенсильвании вынес судебный приказ по соглашению сторон. Вобъявлении FDAговорилось, что Philips Respironics не может производить или продавать новые устройства на указанных предприятиях, пока не завершит определённое устранение последствий и не продемонстрирует соблюдение производственных, отчётных и иных требований, за исключением случаев, необходимых по медицинским показаниям. К качеству систем, испытаниям и конструкции были привлечены независимые эксперты. FDA сохранило полномочия проверять работу и выдавать письменное подтверждение до возобновления обычной деятельности.
Вматериале Министерства юстицииговорится, что иск правительства утверждал: устройства были фальсифицированными или с вводящей в заблуждение маркировкой, а производственные, отчётные и контрольные меры по устранению недостаточны. Это утверждения. Приказ гласит, что ответчики приняли его без признания утверждений. Обязательные обязательства и ограничения — судебные факты; нарратив иска не стал установленным фактом вины лишь потому, что стороны согласились на меры.
Что устанавливает досье и чего оно не устанавливает
Ответственность даёт сбой, когда каждому документу придают одинаковый доказательственный статус. В досье Philips не менее шести различных классов.
Установленные операционные факты.Philips начала отзыв в июне 2021 года; FDA классифицировало затронутые отзывы как отзывы высшей степени серьёзности; уведомление и устранение последствий длились годами; FDA издало приказ по статье 518(a); в апреле 2024 года федеральный суд вынес приказ по соглашению сторон. Эти факты установлены записями агентства и материалами судебного дела.
Инспекционные наблюдения.Форма 483 фиксирует, что наблюдали инспекторы FDA и как они охарактеризовали записи на момент завершения проверки. Наблюдения — весомое доказательство для вопросов об анализе рисков, CAPA, жалобах, контроле конструкции и управленческом надзоре. Это не окончательные определения FDA о том, что каждая указанная практика нарушила закон, и они не устанавливают причинно-следственную связь для травмы пациента.
Определения агентства и промежуточные решения.Приказ FDA об уведомлении от 2022 года содержал формальное определение о необоснованном риске и недостаточном уведомлении. Обновление об испытаниях 2023 года — регуляторное решение о том, что данных недостаточно для завершения оценки риска для здоровья. Оба весят больше, чем пресс-релиз стороны, но ни одно не превращает каждую потенциальную опасность в доказанный клинический исход.
Утверждения правительства.В иске 2024 года утверждались нарушения, связанные с качеством, отчётностью и устранением последствий. Philips не признала эти утверждения, и приказ не содержал судебного вывода по ним. Они объясняют, почему правительство добивалось мер, но должны оставаться помеченными как утверждения.
Заявления и оценки компании.Выводы Philips об испытаниях, проценты завершения, резервы и описания соглашений — раскрытия первой стороны. Они полезны для понимания позиции компании и заявленных результатов. Они требуют проверки знаменателей и сверки с записями регуляторов. Утверждение, что более 99 % подлежащих действию зарегистрированных устройств терапии сна устранены, не означает, что 99 % из всех 15 млн потенциально затронутых устройств дошли до конечных пользователей в исправленном виде.
Сигналы безопасности и научные оценки.Итоги MDR, оценки наблюдательных когорт, токсикологические расчёты и данные опросов — доказательства с неопределённостью. Они могут усиливать или ослаблять гипотезы, выявлять подгруппы и направлять меры контроля. Сами по себе они не могут разрешить индивидуальную причинно-следственную связь. Ответственный разбор сохраняет эту границу, даже когда последствия серьёзны.
Триггер и первопричина
Непосредственный триггер — отказ материала. Пена PE-PUR выполняла полезную акустическую функцию, но в некоторых условиях могла физически деградировать или выделять химические вещества в дыхательный путь. В уведомлении об отзыве тепло и влажность названы ускоряющими факторами, а также содержится предупреждение о неразрешённой очистке озоном. Это описание объясняет, как могло возникать воздействие.
Оно не объясняет в полной мере, почему угроза достигла глобальной установленной базы или почему устранение заняло годы. Первопричина в анализе ответственности касается системы практического контроля вокруг триггера.
Квалификация материала на протяжении жизненного цикла.Материал дыхательного тракта требует доказательств на весь заявленный срок службы изделия, включая старение, тепло, влажность, очистку, транспортировку, хранение, вибрацию и предвидимое неправильное применение. Химические выделения и частицы нуждаются в оценке в начале срока службы и после деградации. Если квалификация рассматривает материал как статический компонент, а не как стареющий полимер в воздушном потоке, программа испытаний может пропустить реальный вид отказа.
Архитектура жалоб.Пользователи не сообщают об отказах на стандартном инженерном языке. Они сообщают о чёрной пыли, осадке, обломках, запахе, кашле, шуме, грязных трубках или неисправности. Производитель контролирует таксономию, обработку дубликатов, поиск по продуктам, пороги эскалации и связь сервисных записей с жалобами. Широкий ретроспективный запрос, вернувший 222 000 потенциально релевантных записей, не является доказательством того, что 222 000 устройств отказали; это свидетельство того, что исходная система кодирования и разбора должна была уметь находить разрозненную лексику гораздо раньше.
Управление корректирующими действиями.CAPA — мост от единичных сообщений к системной реакции. Открытые материалы ставят вопросы о том, когда расследование стало формальным, как оценивалась значимость, как интегрировались данные поставщиков и полевые данные и почему выявленная деградация не привела к более широким изменениям раньше. Учитываемый контроль не в том, чтобы просто открыть запись. А в том, чтобы назначить документированного владельца, гипотезу, охват, срок, промежуточную защиту пациентов, проверку эффективности и путь эскалации к руководителям и регуляторам.
Регуляторная отчётность.Разница между жалобами и MDR легитимна: не каждая жалоба отвечает обязательным критериям отчётности. Но разрыв также требует проверяемого объяснения. Для каждого исключения нужна причина, связанная с правовым порогом и доступной клинической информацией. Контроль отчётности лежит прежде всего на производителе, поскольку именно у него есть история продукции и файлы жалоб; FDA может проверять и оспаривать систему, но не выполняет первичную классификацию производителя.
Готовность к отзыву и идентификация установленной базы.Приказ об уведомлении 2022 года показывает, что рассылки сообщений недостаточно. Надёжный контроль сопоставляет серийные номера с дистрибьюторами и поставщиками, поддерживает контактные каналы, допускает регистрацию без цифрового исключения, подтверждает, что пользователь понял инструкцию, и направляет пациентов с высокой зависимостью к клинической помощи. Большой разрыв между глобальным охватом и подлежащими действию регистрациями был предвидимым для домашнего медицинского оборудования.
Мощности по замене и ремонту.Когда и продолжение использования, и немедленное прекращение могут быть рискованными, мощности становятся частью безопасности. Прогнозирование должно различать полные устройства, детали, внутренние ремонтные комплекты, отправленные устройства, подтверждённые доставки, завершённую установку, восстановленную терапию и закрытые возвраты. Сводная цифра отгрузок смешивала этапы, которые имели значение для пациентов.
Независимое подтверждение.Philips имела практический контроль над первоначальными испытаниями и представлениями, но заинтересованный производитель не должен быть единственным судьёй того, устранило ли средство риск. Просьба FDA о работе независимой лаборатории и независимые эксперты по приказу учитывают этот конфликт. Контроль первопричины — это заранее согласованный стандарт доказательств, который нельзя удовлетворить простым выбором благоприятных условий испытаний или остановкой после достижения внутреннего вывода.
В открытых материалах нет ни одного документа, который давал бы полное суждение о первопричине по всем устройствам и предприятиям. Защитимый вывод уже: физическая деградация была триггером, тогда как масштаб и длительность события указывают на доказательства жизненного цикла, эскалацию жалоб, CAPA, отчётность, коммуникацию, мощности и подтверждение. Эти системные условия в разной степени подкреплены инспекционными наблюдениями, приказами, обменами по испытаниям и итоговым приказом.
Риск для здоровья, испытания и граница причинно-следственной связи
Самый трудный публичный вопрос был также легче всего преувеличить: что пена сделала с пациентами? Пересекались три вида неопределённости.
Во-первых, воздействие было неоднородным. Тип устройства, возраст пены, климат, метод очистки, часы работы, видимая деградация, конструкция воздушного потока и использование пациентом — всё это могло влиять на дозу. Пользователь, зарегистрированный в затронутом семействе продуктов, не обязательно подвергался тем же частицам или химическим веществам, что и другой пользователь. Глобальный отзыв уместно превентивен, но членство в отзыве не является измерением дозы.
Во-вторых, потенциальные исходы были неспецифичными. Раздражение, головная боль, респираторные симптомы, инфекция и рак имеют много причин. Пользователи вентиляторов и пациенты с апноэ сна могут иметь серьёзные основные заболевания. Индивидуальная причинно-следственная связь поэтому требует большего, чем временна́я последовательность: идентификация устройства, история использования, правдоподобное воздействие, клинические записи, альтернативные объяснения и основанный на доказательствах метод причинности.
В-третьих, доказательства отвечали на разные вопросы. Лабораторные работы могут выявить выделения и биологические опасности в испытанных условиях, но экстраполяция на годы реального использования зависит от репрезентативного старения и предположений о дозе. Сообщения о нежелательных явлениях могут выявить неожиданные закономерности, но не могут рассчитать заболеваемость без надёжного воздействия и групп сравнения. Наблюдательная эпидемиология может оценить ассоциации между группами, но может неверно классифицировать воздействие и упустить редкие эффекты или длительный латентный период.
Несколько когортных исследований дают полезные, но ограниченные данные.Французская многоцентровая когортанаблюдала приверженных пользователей CPAP и не обнаружила повышенной общей заболеваемости раком среди пользователей аппаратов Philips Respironics по сравнению с другими брендами за изученный период. Крупноеонтарийское популяционное исследованиетакже не выявило независимого роста заболеваемости раком, связанного с отозванными устройствами, после взвешивания.
Шведский анализсообщил о более частом применении лекарств от обструктивной болезни лёгких в округах с более широким использованием затронутых устройств, тогда как результаты по раку были чувствительны к региону с известным воздействием асбеста и описаны как неубедительные.
Эти исследования говорят против утверждения, что затронутые устройства терапии сна вызывали большой, легко обнаруживаемый рост общего рака за наблюдаемый период наблюдения. Они не доказывают нулевой риск. Они касаются прежде всего популяций терапии сна, а не всех пользователей вентиляторов; марка устройства — несовершенный прокси воздействия; период наблюдения может быть коротким для некоторых видов рака; редкие исходы могут ускользнуть от обнаружения; и наблюдательная коррекция не может устранить все смешивающие факторы.
Они также не отвечают на вопросы об остром раздражении частицами, химической чувствительности, потере терапии или рисках, созданных дефектным ремонтом.
Обмен данными испытаний между FDA и Philips следует читать с той же дисциплиной. Вывод Philips 2023 года об отсутствии значительного вреда был интерпретацией большой программы испытаний со стороны компании. Ответ FDA был не выводом о том, что каждое воздействие причинило вред. Это был вывод о том, что представленных доказательств недостаточно для завершения оценки регулятора.
Согласительный судебный приказ превратил эту неопределённость в контрольное обязательство: независимые эксперты по испытаниям и конструкции, валидированные методы, проверка заменяющего материала на протяжении заявленного срока службы и приёмка FDA до возобновления деятельности без ограничений.
Правильная конечная точка — не риторическая уверенность. Это воспроизводимая цепочка доказательств: какое устройство и партия материала; какие условия и длительность; какие измерения частиц и химических веществ; какие токсикологические пороги и запасы; какая популяция пациентов; какая конфигурация ремонта; какие полевые результаты; и какой независимый рецензент принял методы. Пока эта цепочка не завершена, публичная коммуникация должна раздельно излагать потенциальную опасность, имеющиеся доказательства, суждение регулятора и оставшуюся неопределённость.
Пострадавшие стороны и распределение бремени
Пациенты, зависящие от вентиляции, несли самый острый риск непрерывности.Для них прекращение терапии могло быть непосредственно опасным. Продолжение использования могло означать неопределённое воздействие, а переход на другое оборудование требовал клинической настройки, обучения лиц, осуществляющих уход, совместимых контуров и расходных материалов. Медицински необходимое исключение в согласительном судебном приказе признавало, что ограничение производства без учёта поставок может создать ещё одну проблему для общественного здравоохранения.
Пользователи CPAP и BiPAP стояли перед индивидуальными компромиссами.Нелеченное обструктивное апноэ сна может ухудшать бдительность и сердечно-сосудистое здоровье, но риск варьируется в зависимости от тяжести и обстоятельств. Пациентам был нужен своевременный доступ к врачам, которые могли оценить, стоит ли продолжать, приостановить, использовать альтернативу или изменить терапию. Обычное уведомление не выполняло эту клиническую работу.
Лица, осуществляющие уход, взяли на себя наблюдение и административную работу.Они осматривали оборудование, следили за симптомами, регистрировали серийные номера, звонили на линии помощи, сохраняли терапию в ожидании, упаковывали возвраты и осваивали заменяющие устройства. Эти издержки редко появляются в счёте отгруженных устройств.
Клиницисты и службы сна стали посредниками отзыва.Им приходилось выявлять затронутых пациентов, сортировать по зависимости, документировать решения о пользе и риске, искать альтернативы и реагировать на тревогу без полной токсикологии.Опрос врачей, работающих в сфере сна, выявил существенные различия в рекомендациях и показал, что на момент опроса многие пациенты всё ещё ждали устранения последствий. Опрос основан на самоотчётах и не является переписью, но он улавливает предсказуемое следствие неполных и меняющихся доказательств: бремя неопределённости переместилось на место оказания помощи.
Поставщики медицинского оборудования длительного пользования и системы здравоохранения контролировали местные запасы и каналы связи.Они могли ускорить сопоставление серийных номеров, предоставить заёмные альтернативы и подтвердить доставку. Они не контролировали исходный материал или доказательства испытаний производителя. Их ответственность реальна, но ограничена: точные записи, своевременное исполнение, эскалация дефицита и отсутствие подмены непроверенным ремонтом.
Регуляторы несли обязанности по подтверждению и координации.FDA имело полномочия проверять, предписывать уведомление, добиваться устранения, проверять испытания и применять закон. Международные регуляторы должны были адаптировать инструкции к местным системам помощи и обмениваться доказательствами. Регуляторы не могли произвести миллионы замен, но они контролировали, принимаются ли заявления корпораций и остаются ли ограничения в силе.
Страховщики, государственные программы и поставщики заменителей несли вторичные издержки.Альтернативное оборудование, клинические визиты, логистика и нарушенные цепочки поставок переместили расходы за пределы Philips и пользователей. Непрерывность государственного сектора оказывается под вопросом всякий раз, когда отказ частного устройства поглощает дефицитные мощности респираторной помощи и вынуждает системы здравоохранения распределять заменители.
Сотрудники и инвесторы столкнулись с операционными и финансовыми последствиями.Эти последствия — законное влияние, но они не отменяют защиту пациентов. Управление должно делать качество и готовность к отзыву видимыми до того, как резервы и ограничения продаж вскроют проблему через финансовую отчётность.
Бремя распределялось неравномерно. Пользователи с ограниченным доступом в интернет, языковой поддержкой, транспортом, клинической помощью или способностью пройти регистрацию с большей вероятностью оставались вне реестра, подлежащего действию. Программа устранения, измеряющая только зарегистрированных пользователей, может выглядеть более полной по мере того, как труднодоступная группа исчезает из её знаменателя. Равенство — поэтому вопрос доказательств: программа должна сообщать об охвате и результатах по географии, зависимости от устройства, каналу, языку и условиям оказания помощи, защищая персональные данные.
Практический контроль и ответственность
Ответственность должна следовать за возможностью предотвращать, обнаруживать, смягчать и доказывать.
Совет директоров и высшее руководство Philips Respironicsконтролировали ресурсы, приоритеты качества, правила эскалации, мощности отзыва и публичные заявления. Они отвечали за то, чтобы информация о безопасности продукта пересекала бизнес-единицы и географические границы, нерешённые материальные риски доходили до лиц, принимающих решения, а метрики завершения отражали результаты пациентов, а не внутреннюю пропускную способность. Руководители не классифицировали каждую жалобу лично, но они контролировали систему, в которой накапливались классификации и задержки.
Конструкторская и материаловедческая инженерияконтролировала выбор и размещение пены, условия квалификации, допущения о сроке службы устройства и предлагаемые изменения. Её пакет доказательств должен был учитывать деградацию, а не только исходное соответствие. Когда замена стала необходимой, она также контролировала, решает ли замена исходный риск без изменения воздушного потока, выделений, долговечности или доставки терапии.
Функции качества, жалоб и CAPAконтролировали приём и интеграцию сигналов. Их практические обязанности включали достаточно широкий словарь для обнаружения жалоб на чёрные обломки и запах, связь сервисных и поставщицких данных, периодические межпродуктовые тренды, проверку обязательной отчётности, документированные пороги CAPA, промежуточную локализацию и проверки эффективности. Независимость от сроков и коммерческого давления — часть конструкции контроля.
Регуляторные и медицинские функции безопасностиконтролировали отчёты агентствам и формулировку риска для здоровья. Они должны были различать потенциальную опасность и наблюдаемую травму, раскрывать неопределённость, обновлять регуляторов при изменении данных и не позволять узкому счёту отчётов заменить более широкую картину жалоб. Приказ по статье 518(a) показывает, что дизайн и эффективность уведомления также были контролируемой функцией, а не просто коммуникационной задачей.
Производственные, сервисные и логистические командыконтролировали прослеживаемость ремонта и доставку. Достоверная запись должна связывать старый серийный номер, статус возврата, ремонтные работы, партию материала, технического специалиста или площадку, результат испытаний, новый серийный номер, отгрузку, подтверждение доставки и последующую историю жалоб. Внутреннее перемещение комплектов должно оставаться видимым, но не должно называться устранением последствий для пациента.
Поставщики Philips и внешние лабораторииконтролировали точность и своевременность собственных данных о материалах и испытаний. Их ответственность не заменяла юридическую и конструкторскую ответственность Philips за готовое устройство. Производитель не может передать на аутсорсинг решение о том, репрезентативны ли доказательства, и не может считать молчание поставщика доказательством безопасности.
FDA контролировало регуляторную приёмку и правоприменение.Оно могло требовать уведомления, проверять записи, оспаривать испытания, обсуждать или оспаривать меры, одобрять исключения и решать, выполнены ли условия приказа. Контроль агентства был сильнее всего после получения достаточной информации. У производителя оставалась первичная ответственность, поскольку у него был более ранний доступ к данным о продукте, жалобах и поставщиках.
Другие регуляторы, поставщики и клиницистыконтролировали местную реализацию. Их роль заключалась в том, чтобы перевести глобальный дефект в безопасные решения о непрерывности, проверить запасы и сообщать о новых проблемах. Их нельзя винить за выбор материала, который они не делали, или за мощности по замене, которыми они не владели. Ответственность остаётся пропорциональной практическим полномочиям.
Суды контролировали исполнимые средства защиты, а не научную истину.Окружной суд мог вынести и обеспечить исполнение приказа и утвердить соглашения. Согласительное судебное решение может налагать мощные меры контроля, не решая спорную причинность. Утверждение частного соглашения может установить, что компромисс юридически приемлем, не доказывая вину по каждому требованию.
Такое распределение позволяет избежать двух распространённых ошибок. Первая — возложить всю ответственность на пользователей, потому что некоторые использовали очистители озоном. Предвидимое неправильное использование может влиять на риск, но не стирает обязанности по квалификации материала, предупреждениям, жалобам и отзыву. Вторая — возложить всю ответственность на регулятора. FDA подотчётно за своевременный, основанный на доказательствах надзор, но оно не проектирует устройство и не владеет данными о качестве производителя в реальном времени.
Меры, компенсации и их пределы
Приказ 2024 года сочетал перспективное соблюдение и меры по отзыву. Для подпадающих под действие затронутых устройств план устранения мог предусматривать устранённое устройство того же или функционально эквивалентного типа с обновлённой гарантией либо частичный возврат средств с учётом возраста и износа. Он также требовал повторных попыток контакта и мер контроля для пользователей, которые не зарегистрировались или не завершили меру.Публичный план устранения последствийподробен и местами отредактирован; им следует пользоваться для аудита категорий и процессов, а не для домысливания фактов, скрытых редакцией.
Ценность приказа в его исполнимости. Он ограничивает производство и распространение до выполнения условий, требует независимых экспертов, допускает инспекции и запросы FDA и предусматривает последствия за несоблюдение. Он также включает медицински необходимые исключения, чтобы правоприменение не создавало устранимый дефицит для пациентов без альтернатив. Такой баланс — мера безопасности, а не снисходительность: исключение должно быть документированным, узким, ограниченным по времени и контролируемым.
У меры есть пределы. Замена или возврат средств не отвечают на вопрос, причинило ли прошлое воздействие вред. Амортизированная выплата может не покрыть клиническое время, нарушенный сон, труд лиц, осуществляющих уход, или стоимость альтернативы. Исполнение на основе регистрации может упустить неизвестных пользователей. Новое устройство не является завершённой мерой, пока оно не доставлено, не настроено, не пригодно к использованию и не обеспечено поддержкой. Устранение последствий для вентиляторов также шло по другому операционному пути, чем высокообъёмная программа устройств для сна.
Частные судебные разбирательства касались других убытков, не создавая универсального суждения о причинности. Philips объявила о соглашении по экономическим потерям в США, охватывающем определённые требования, связанные с устройствами, и заявила, что не признаёт вину.Страница федерального многоокружного производствафиксирует окончательное утверждение соглашения об экономических потерях в апреле 2024 года. Philips также объявила осоглашении на 1,1 млрд долларов СШАдля урегулирования исков о причинении вреда здоровью и коллективного иска о медицинском наблюдении, также без признания вины или причинности.
Соглашения дают компенсацию и определённость по согласованным правилам. Они не устанавливают, что каждый заявитель подвергся воздействию, что пена вызвала каждое заявленное состояние или что не осталось некомпенсированного вреда. Они также не заменяют регуляторное устранение последствий. Возврат продукта, экономическая компенсация, медицинское наблюдение, урегулирование требований о вреде здоровью и перспективное соблюдение требований качества отвечают на разные вопросы ответственности.
Ограниченное сравнение: судебный запрет 2017 года в отношении Philips
В 2017 году федеральный суд вынесотдельный постоянный судебный запретв отношении Philips North America, внешних дефибрилляторов и иных предприятий и проблем качества. Это дело не может установить причину деградации PE-PUR, и было бы некорректно объединять дочерние компании, продукты или доказательства.
Сравнение полезно только на уровне институционального контроля. Оба приказа используют независимую экспертизу, исправление системы качества, ограничения производства и допуск регулятора до возобновления обычной деятельности. Приказ 2024 года добавляет массовый отзыв установленной базы, индивидуальные варианты мер для пациентов, испытания материалов и исключения для непрерывности. Для корпоративной группы вопрос ответственности в том, становятся ли уроки одного правоприменительного действия по регулируемому продукту устойчивыми корпоративными контролями или остаются ограниченными названным предприятием и продуктовой линейкой.
Как должна выглядеть устойчивая проверка
Отзыв такого рода не должен закрываться пресс-релизом, итогом производства или процентом с неопределённым знаменателем. Проверка требует набора связанных доказательств.
1. Схема знаменателей
Общественность должна иметь возможность пройти путь от всех потенциально затронутых устройств до разрешённой конечной точки без скрытых изменений категорий. Схема должна показывать произведённые устройства, выпущенные, распределённые по странам, всё ещё находящиеся в эксплуатации, выведенные, списанные, экспортированные, зарегистрированные, подлежащие действию, дублирующиеся регистрации, недостижимых пользователей, медицински необходимые исключения, завершённые ремонты, доставленные замены, выплаченные возвраты, полученные возвраты и закрытые дела. Каждый этап требует определения и сверки с предыдущим этапом.
Глобальная цифра охвата в 15 млн, количества в базе данных отзывов, популяции соглашений в США, текущие счета подлежащих действию регистраций Philips, счёта вентиляторов и утверждение о более чем 99 % терапии сна могут сосуществовать только потому, что их вселенные различны. Устойчивая проверка публикует эти вселенные. Она должна также объяснять, почему устройство выбывает из схемы, и не позволять неполной контактной записи молча превращаться в «больше не подлежащую действию».
2. Цепочка от устройства до меры
Каждое разрешённое устройство должно иметь прослеживаемую запись, связывающую исходный тип продукта и серийный номер, дату производства, конфигурацию материала, маршрут дистрибуции, регистрацию пользователя, категорию клинического приоритета, выбранную меру, заказ на ремонт или замену, партию компонентов, функциональный тест после работы, отгрузку, подтверждение получения, настройку, утилизацию старого устройства и последующие жалобы. Защита персональных данных может ограничить публичные детали, пока независимый аудитор проверяет полные записи.
Выборка должна быть риск-ориентированной и случайной. Она должна включать пользователей вентиляторов с высокой зависимостью, труднодоступных пользователей, старые устройства, влажные среды, ремонты, выполненные на нескольких площадках, и записи, ранее учтённые как внутренне отгруженные комплекты. Неудачный образец должен вызывать расширение и анализ первопричины, а не удаление из набора аудита.
3. Независимая проверка материала и устройства
Испытания должны отражать весь заявленный срок службы и предвидимые условия. Они должны включать ускоренное и реальное старение, диапазоны температуры и влажности, повторный воздушный поток, воздействие очистки в соответствии с маркировкой и предвидимым неправильным применением, вибрацию и транспортировку, размер и количество частиц, летучие и полулетучие соединения, токсикологическую оценку и эффективность терапии. Методы, пределы обнаружения, выбор образцов, исключённые результаты и неопределённость должны быть документированы.
Заменяющий материал требует собственного анализа видов отказов. Озабоченность по поводу силиконовой пены в 2021 году и действие по исправленным Trilogy в 2022 году показывают, почему удаление PE-PUR недостаточно как конечная точка. Независимые эксперты должны проверить, что замена остаётся на месте, не перекрывает воздушный поток, не выделяет опасных веществ и не меняет давление, сигналы тревоги или работу вентиляции на протяжении срока службы устройства.
Критерии приёмки должны быть установлены до того, как результаты станут известны. Philips может создавать доказательства, но независимые эксперты должны иметь доступ к сырым данным, неблагоприятным результатам, протоколам, отклонениям и сохранённым образцам. Письменная приёмка FDA по приказу должна идентифицировать проверенный класс доказательств, не раскрывая защищённые данные пациентов или коммерческую тайну.
4. Прослеживаемость жалоб, MDR и CAPA
Система жалоб должна сохранять связь между широкими результатами поиска, подтверждёнными проблемами продукта, решениями об отчётности, расследованиями и CAPA. По каждой потенциально релевантной жалобе аудитор должен видеть исходную формулировку, историю кодирования, идентичность устройства, логику дубликатов, клиническое сопровождение, обоснование отчётности и связь с тренд-анализом.
Метрики должны включать время от получения до сортировки, время до решения об отчётности, просроченные расследования, жалобы без идентификатора устройства, долю дубликатов, межпродуктовые кластеры, пересмотренные решения, возраст CAPA, промежуточные меры контроля и неэффективность корректирующих действий. Малая заявленная доля значима только после проверки чувствительности, показывающей, что таксономия находит известные случаи.
Закрытие CAPA должно требовать доказательств, что корректирующее действие работает на местах. Для этого события это означает отсутствие необъяснимого повторения сигналов частиц или химических веществ, отсутствие связанной с ремонтом картины проблем с воздушным потоком или отделением пены и своевременную эскалацию любого нового кластера. Закрытие не может означать лишь переписывание процедуры.
5. Непрерывность лечения пациентов и равные результаты
Результат безопасности — непрерывность терапии со сниженным риском устройства. Поэтому отчётность должна измерять дни от регистрации до контакта с врачом, дни до доставленной и пригодной к использованию меры, незапланированные перерывы терапии, доступность заёмных устройств, показатели приоритета для вентиляторов, повторные контакты, неудачные доставки, языковую поддержку и поддержку доступности, а также нерешённые случаи. Отгрузки устройств — вспомогательная метрика, а не конечная точка.
Программа должна проверять эффективность уведомлений по почте, телефону, приложениям устройств, клиницистам, поставщикам и дистрибьюторам. Она должна сообщать о подтверждённом охвате и мерах по регионам и категориям зависимости. Группы с более низкими показателями регистрации или завершения нуждаются в адресной работе и документированной коррекции. Независимый уполномоченный по правам пациентов или канал эскалации должен быть доступен пользователям, оказавшимся между инструкцией об отзыве, отсутствием альтернативы и не отвечающей записью.
6. Управление, аудит и критерии публичного закрытия
Приказ требует повторяющихся независимых аудитов системы качества, сначала с более короткими интервалами, затем ежегодно в течение определённого периода после возобновления операций. Сводки аудита должны указывать охват, существенные выводы, просроченные исправления, повторяющиеся выводы и то, имели ли эксперты неограниченный доступ. FDA должно сохранять возможность требовать записи, проводить инспекции, останавливать распространение или требовать дополнительных действий, когда доказательства не срабатывают.
Корпоративное управление должно получать ту же сверенную панель показателей, что и регуляторы, без особых определений, которые делают публичные результаты лучше. Протоколы совета директоров должны фиксировать нерешённые CAPA высокого риска, мощности отзыва, споры с независимыми экспертами, обязательства перед регуляторами и показатели непрерывности пациентов. Исполнительная компенсация и решения о запуске продуктов не должны вознаграждать пропускную способность, пока безопасность закрытия не подтверждена.
Публичное закрытие должно иметь заранее объявленные критерии: всем известным затронутым серийным номерам присвоено решение; разумный, проверенный охват исчерпан; пациенты с высокой зависимостью решены или ведутся индивидуально; риски заменяющих устройств валидированы; очереди жалоб и MDR расчищены; испытания материалов и устройств независимо приняты; замечания по системе качества исправлены и показали эффективность; и период полевого наблюдения прошёл без необъяснимого повторения. Остаточные неизвестные должны оставаться видимыми после формального закрытия.
Матрица ответственности
| Область контроля | Основной практический контролёр | Доказательство выполнения | Сигнал провала |
|---|---|---|---|
| Квалификация материала | Руководство по конструкции, материалам и качеству | Протоколы жизненного цикла, исходные результаты, независимая проверка | Деградация или выделения за пределами допущений |
| Выявление жалоб | Обработчики жалоб, медицинская безопасность, владельцы CAPA | Валидация поиска, связанные записи, своевременная эскалация | Известные случаи пропущены таксономией или остались без разбора |
| Регуляторная отчётность | Регуляторные и медицинские функции безопасности | Проверяемые решения об отчётности и своевременные MDR | Большой необъяснимый разрыв между жалобами и отчётами |
| Уведомление об отзыве | Руководство по отзыву, дистрибьюторы, поставщики | Подтверждённое получение, понимание, регистрация, клиническая маршрутизация | Пользователи или грузополучатели остаются в неведении |
| Непрерывность терапии | Команда устранения Philips, поставщики, клиницисты | Доставленная пригодная мера и документированная непрерывность | Ожидание, перерывы, небезопасная подмена, неравный охват |
| Безопасность ремонта | Конструкция, производство, сервис, независимые эксперты | Прослеживаемость серийных номеров и партий, функциональное испытание, полевое наблюдение | Остаточная пена, новое отделение пены, изменение доставки терапии |
| Регуляторное подтверждение | FDA и эксперты по приказу | Принятые испытания, аудиты, письменный допуск, правоприменение | Нерешённый повторный вывод или необоснованное заявление о завершении |
| Управление | Совет директоров и высшее руководство | Обеспеченные ресурсами действия, сверенные метрики, документированный вызов | Коммерческая отчётность опережает доказательства безопасности |
Примечания об источниках и границы доказательств
Этот анализ придаёт наибольший вес современным записям FDA об отзыве, форме инспекции, установленным законом приказам, поданному согласительному судебному приказу, записям судов и другим национальным регуляторам. База данных отзывов FDA, включаязапись об отзыве серии A, полезна для классификации, дат, продуктового охвата и распространения, но количества в базе данных могут представлять конкретные записи об отзыве, а не полную мировую программу.
Заявления компании используются для испытаний Philips, заявлений об устранении, резервов и позиций по соглашениям. Они атрибутированы, поскольку компания имела прямой доступ к операционным данным, но также имела интерес в интерпретации. Взаявлении Philips о согласительном судебном приказе 2024 годаговорилось, что более 99 % подлежащих действию зарегистрированных устройств терапии сна устранены, при этом признавалась продолжающаяся работа по затронутым вентиляторам. Страница прогресса Philips за июль 2026 года использовала аналогичные границы «подлежащих действию регистраций» и по-прежнему разделяла прогресс по терапии сна и вентиляторам. Оговорки — часть факта.
Клинические исследования — наблюдательные оценки, а не решения о допуске продукции или индивидуальные диагнозы. Опрос клиницистов описывает заявленную практику и ожидание, а не проверенный счёт всех затронутых пользователей. Законодательные требования могут документировать озабоченность надзора, но не заменяют выводы агентства или суда. Записи, опубликованные после отзыва, могут прояснять более ранние события; этот разбор не переносит более поздние события за пределы определённой границы отзыва, судебных разбирательств и правоприменения 2024 года.
Суммы, счета и проценты завершения приводятся в единицах и валютах их источников. Их не следует суммировать через глобальный охват отзыва, дистрибуцию в США, зарегистрированных пользователей, комплекты, устройства, классы экономических потерь или популяции личных исков. Ни один источник в открытых материалах не может доказать воздействие или медицинский исход каждого затронутого человека.
Вывод
Отзыв Philips Respironics был вызван деградирующей звукоизолирующей пеной, но его значение для ответственности лежит в системе вокруг материала. Доказательства деградации должны были пройти путь от пользователей, сервисных записей, поставщиков, лабораторий, файлов качества и разных продуктовых линий до своевременного решения. Когда отзыв начался, миллионы разрозненных устройств и пациентов, зависящих от лечения, сделали коммуникацию, клиническую сортировку и мощности по замене частью дела о безопасности.
Материалы поддерживают твёрдые выводы об отзыве, определении недостаточности в приказе об уведомлении, многолетнем регулирующем вмешательстве и обязательствах, наложенных приказом 2024 года. Они поддерживают серьёзные вопросы, основанные на инспекционных наблюдениях, об анализе рисков, разборе жалоб, CAPA, контроле конструкции и управленческом надзоре. Они не дают оснований превращать каждую жалобу в подтверждённый отказ пены, каждое сообщение о смерти в MDR — в смерть, вызванную устройством, каждое утверждение правительства — в установленное нарушение, или каждый вывод испытаний компании — в регуляторную приёмку.
Поэтому самый полезный ответ об ответственности — операционный. Philips контролировала исходную конструкцию и системы, необходимые для выявления и устранения проблемы. Регуляторы контролировали независимую приёмку и правоприменение. Поставщики и клиницисты контролировали непрерывность на уровне пациента в пределах поставок и информации. Суды контролировали исполнимые средства защиты, не разрешая каждый научный спор.
Защитимое завершение события требует большего, чем замена пены или объявление высокого процента завершения. Требуются сверенный знаменатель устройств, доказательства того, что меры дошли до пользователей, независимые данные о том, что замена остаётся безопасной на протяжении срока службы продукта, прослеживаемые решения по жалобам и отчётности, равные результаты непрерывности и устойчивая работа системы качества под аудитом. Эти записи превращают отзыв из заявления о действии в проверяемую институциональную ответственность.